Resumen de la situación
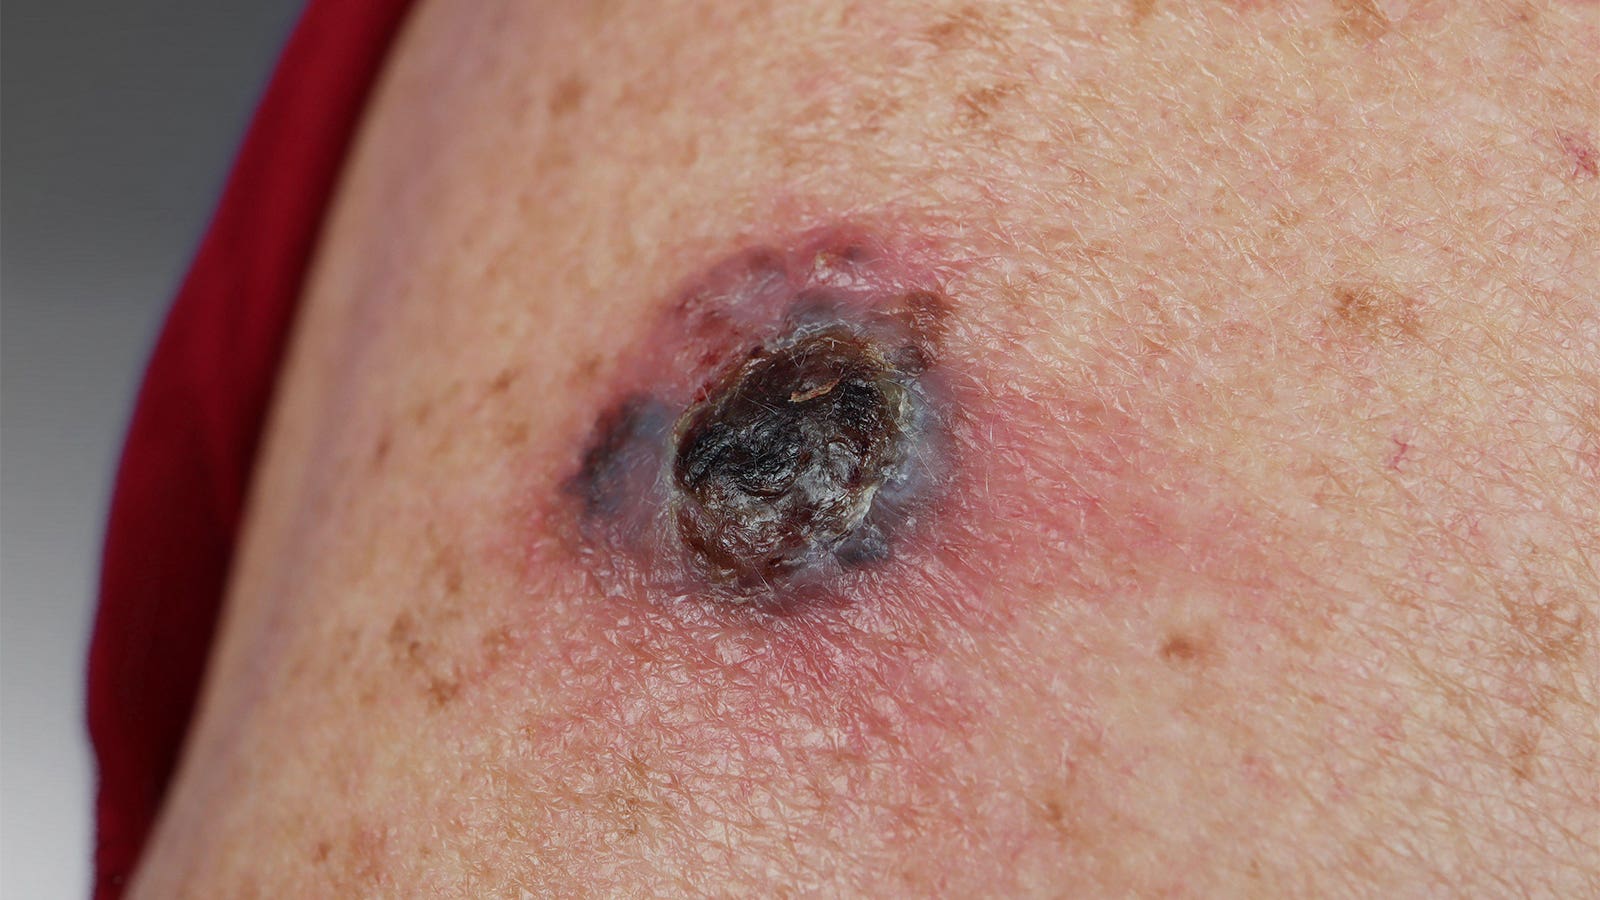
Otro intento para conseguir la aprobación acelerada del RP1 (vusolimogene oderparepvec) — un candidato a medicamento para melanoma que ya ha sido rechazado dos veces por la FDA — podría enfrentar dificultades en una reunión de expertos externos de la FDA esta semana.
En un documento de informe publicado antes de la reunión del Comité Asesor de Terapias Celulares, Tejidos y Génicas el jueves, el personal de la FDA escribió que el estudio IGNYTE de fase II — presentado por Replimune para respaldar la aprobación acelerada de RP1 en combinación con nivolumab (Opdivo) para el tratamiento del melanoma avanzado — no fue «una investigación adecuada y bien controlada que demuestre evidencia sustancial de efectividad».
IGNYTE evaluó la inmunoterapia oncolítica en investigación más nivolumab en 140 pacientes con melanoma cutáneo avanzado irresecable que experimentaron progresión de la enfermedad con una terapia anti-PD-1. Los resultados primarios de eficacia mostraron una tasa de respuesta objetiva del 33.6%, incluyendo 23 respuestas completas (16.4%) y 24 respuestas parciales (17.1%), con una duración media de la respuesta de 24.8 meses.
Cuestionamientos sobre la evaluación de resultados
No obstante, el personal de la FDA cuestionó la forma en que se evaluaron los resultados.
En particular, calificaron los métodos de evaluación de respuestas utilizados en el estudio como «no confiables», señalando que «confunden la interpretación de resultados de eficacia reportados, limitan la capacidad de la FDA para verificar los resultados informados, y no apoyan la conclusión de que este ensayo es adecuado y bien controlado».
Las respuestas podrían deberse a la inyección directa de RP1 en los tumores de melanoma, en lugar de un verdadero efecto sistémico, y la tasa de respuesta reportada «puede no ser considerada razonablemente probable que prediga un beneficio clínico», escribieron.
Por lo tanto, considerando esta limitación, así como la falta de un control histórico confiable, «no se puede establecer la contribución de RP1 a la combinación», dijo el personal de la FDA.
Además, los datos de supervivencia global del ensayo de un solo brazo no eran interpretables para establecer un efecto del tratamiento, añadieron.
Historial problemático en la aprobación
El esfuerzo por conseguir la aprobación del medicamento tiene un historial problemático.
La FDA recomendó inicialmente que Replimune llevara a cabo un ensayo randomizado para establecer la eficacia de RP1, pero la compañía indicó en su documento de informe que la razón para el diseño del estudio de un solo brazo era que no era factible ni ético randomizar a los pacientes a un brazo de control de monoterapia anti-PD-1 que no ofrecía esperanza de respuesta.
Aunque el personal de la FDA más tarde dijo que no objetaba la decisión de la compañía de presentar una solicitud de licencia de biológicos (BLA) basada en un ensayo de un solo brazo, señalaron que «el solicitante debería proporcionar evidencia para demostrar que hay una razón convincente de que tanto RP1 como nivolumab son necesarios para lograr el efecto de tratamiento observado y también proporcionar evidencia de que los tumores inyectados con RP1 y los no inyectados lograron respuestas objetivas».
Replimune presentó la BLA inicial en noviembre de 2024 basada en los datos de eficacia de IGNYTE, y en julio de 2025, la FDA emitió una carta de respuesta completa concluyendo que el ensayo «no fue un estudio adecuado y bien controlado» y que Replimune necesitaba proporcionar resultados que demostraran evidencia sustancial de efectividad.
Replimune volvió a presentar la BLA, que incluía análisis exploratorios y un análisis no planificado del ensayo de fase III IGNYTE-3, pero en abril pasado la FDA lo rechazó por segunda vez, diciendo que los datos adicionales no eran suficientes para apoyar una afirmación de eficacia.
Los rechazos fueron parte de varias decisiones controvertidas sobre las aprobaciones de medicamentos durante el mandato del excomisionado de la FDA, Marty Makary, MD, MPH. La controversia relacionada con RP1 fue suficiente para que Makary defendiera las decisiones de la FDA durante una entrevista en CNBC.
RP1 tuvo así una tercera oportunidad para la aprobación acelerada después de que representantes de Replimune se reunieran con funcionarios de la Casa Blanca — una reunión que aparentemente resultó en un acuerdo eventual con la FDA para volver a presentar la BLA.
Próximos pasos y dudas sobre la eficacia
Ahora, se pedirá a los miembros del panel asesor que voten sobre si IGNYTE «permite una determinación fiable sobre la tasa de respuesta esperada y la durabilidad de la respuesta en la población propuesta», y si las respuestas observadas en el ensayo indican actividad anti-tumoral sistémica que se pueda atribuir a RP1.
Aunque la FDA no está obligada a seguir el consejo de sus comités asesores, típicamente lo hace.
Disclaimer: Este artículo es solo para fines informativos y no debe considerarse consejo médico. Siempre consulte a un médico o otro proveedor de salud calificado con cualquier pregunta que pueda tener sobre una afección médica o un tratamiento.
Fuente: https://www.medpagetoday.com/hematologyoncology/skincancer/122377
- Actividades exclusivas para profesionales de la salud (advisory boards, cobertura de congresos, webinars)
- Guardá los artículos que te sirven para ver más tarde
- Recibí cada semana lo más relevante de tu especialidad