El FDA advirtió el jueves sobre 184 lesiones graves vinculadas a dispositivos de entrega de cápsulas de monitoreo de ácido Bravo, que fueron retirados del mercado y se utilizan para ayudar a diagnosticar el reflujo gastroesofágico.
“Medtronic indicó que la cápsula Bravo CF puede no adherirse al esófago del paciente o desprenderse del dispositivo de entrega como se pretendía”, según el FDA. “Estas fallas pueden deberse a un problema con el componente que controla el despliegue de la cápsula.”
Los riesgos potenciales incluyen aspiración, obstrucción de las vías respiratorias, laceración o perforación del esófago, hemorragia y piezas del dispositivo que quedan dentro del paciente. El problema puede agravarse si el dispositivo de entrega no se mantiene recto durante el procedimiento, según Medtronic.
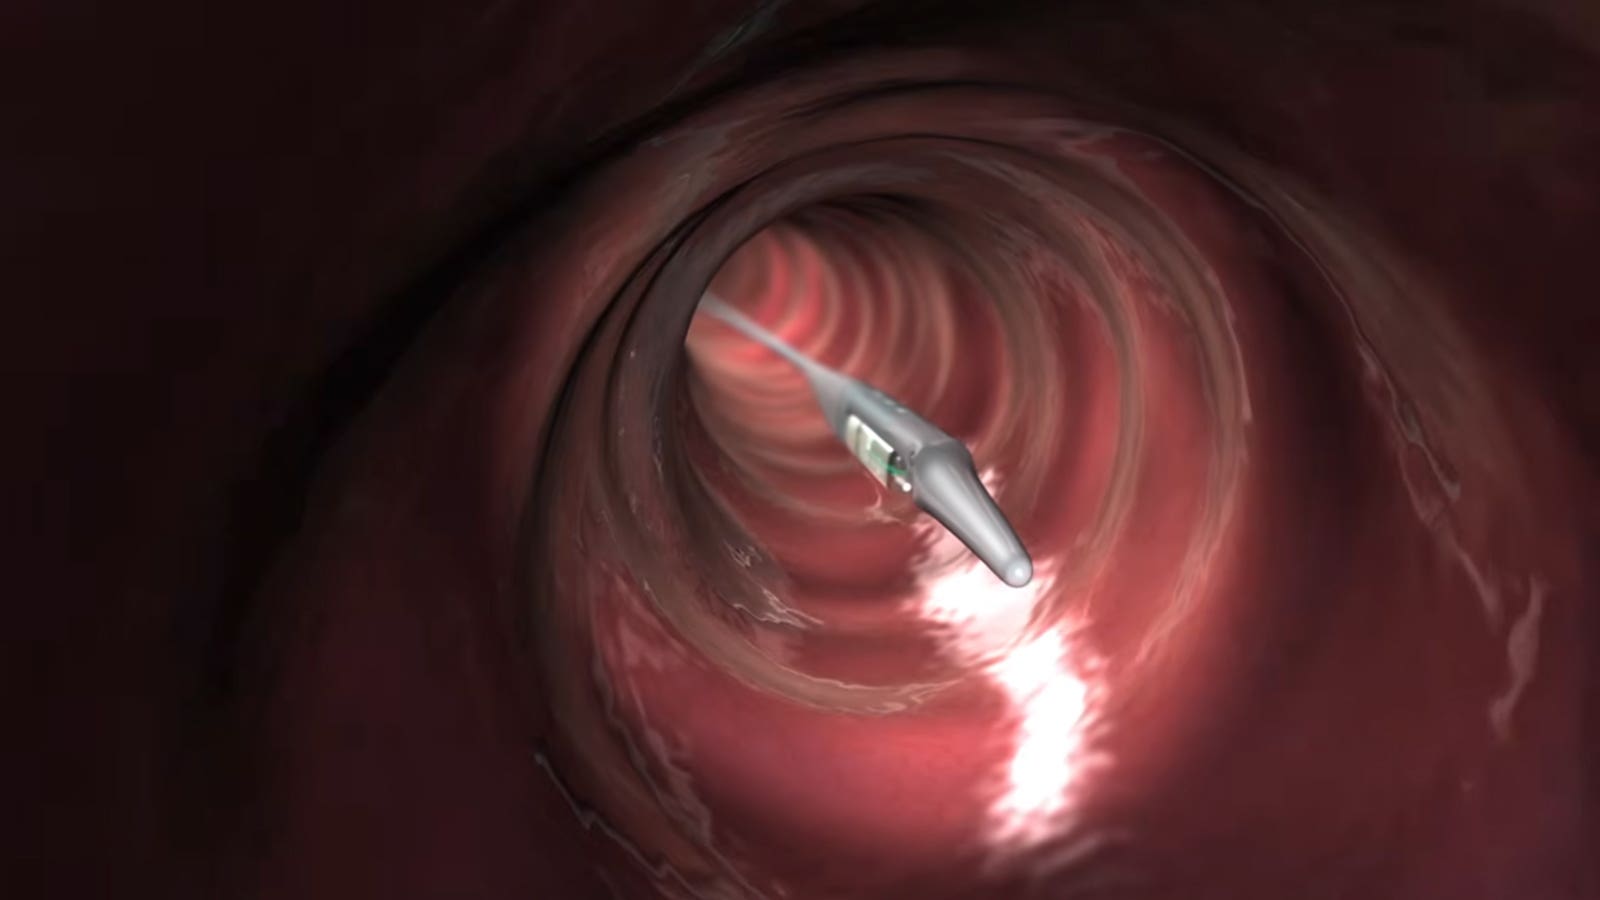
Cuando funciona como se pretende, el sistema Bravo coloca una cápsula de monitoreo de pH contra la pared mucosa del esófago para registrar datos de pH.
El dispositivo “mide simultáneamente el pH y transmite los datos a un grabador que está conectado a la cintura del paciente”, explicó el FDA. “El paciente interactúa con el grabador para indicar síntomas, lo que permite al médico comparar los síntomas del paciente con la ocurrencia de episodios de reflujo.”
El FDA indicó que cualquier dispositivo de lotes afectados(abre en una nueva pestaña o ventana) no debe ser utilizado y debe ser puesto en cuarentena hasta que se pueda devolver para su reemplazo. Los lotes que expiran el 10 de diciembre de 2027 no forman parte de la retirada de Medtronic y su subsidiaria Given Imaging.
Un subconjunto de los lotes afectados de los dispositivos Bravo CF también fue incluido en una retirada(abre en una nueva pestaña o ventana) en junio de 2025 debido a problemas similares, pero con una causa subyacente diferente. En ese caso, las cápsulas afectadas no se adherían al esófago de un paciente o no se desprendían del dispositivo como se pretendía debido a mala aplicación del adhesivo durante la fabricación. Medtronic reportó 33 lesiones graves asociadas a ese problema, y el FDA finalmente designó la retirada como Clase I(abre en una nueva pestaña o ventana), su tipo más serio.
Un informe de julio de 2025(abre en una nueva pestaña o ventana) a la base de datos de seguridad de dispositivos del FDA describía a una mujer de 28 años que tuvo que retirar una cápsula Bravo tras ser hospitalizada y experimentar “un dolor increíble”. Parecía que el dispositivo había causado un “desprendimiento de todo el esófago,” según un médico citando la situación. La paciente no había sido informada sobre la retirada, según el informe.
Nota de descargo de responsabilidad: La información proporcionada tiene fines informativos y no debe considerarse como consejo médico. Siempre consulte a un profesional de la salud para obtener diagnósticos y tratamientos adecuados.
Fuente: https://www.medpagetoday.com/gastroenterology/gerd/122804
Join the doctors who get the most relevant medical news, curated by specialty, every week — no spam, unsubscribe anytime.